
Контроль митоза
Общие положения
В разделе «Деление клетки. Митоз» рассмотрена классическая цепь событий митоза. При повреждениях ДНК события развиваются по другим сценариям, приводящим к остановке клеточного цикла (рассмотрены ниже).
Чтобы остановить клеточный цикл необходимо сначала обнаружить повреждение ДНК, а затем распространять информацию о повреждении. По факту, в клетке нет отдельной системы распознавания повреждений: обрывы ДНК планово устраняются с одновременным включением систем сигнализации.
Известно, как минимум, три пути восстановления двуцепочечных разрывов:
— негомологичное концевое сращивание (NHEJ) – постоянно;
— гомологичная рекомбинация (HR) – во время цикла деления;
— Rad1-RFC1-механизм – во время цикла деления.
1. Постоянное восстановление повреждений ДНК
В случае NHEJ происходит простое склеивание концов в местах разрывов. Плановая репарация разрывов ДНК через NHEJ происходит на протяжении всего клеточного цикла.
NHEJ эффективно сращивает концы в области разрывов: нити 1 и 2 ДНК направлены встречно, ферментный аппарат в состоянии различить их и пристыковать 1 к 1 и 2 к 2:
1. NBS1 обнаруживает поврежденный участок ДНК и устанавливает на нем комплекс RMN (RAD50/MRE11/NBS1).
2. Комплекс RMN необходим для привлечения АТМ в место двуцепочечного разрыва. АТМ активируется.
3. ATM (протеинкиназа) фосфорилирует нуклеазу Artemis (восстановление повреждения ДНК).
4. ATM останавливает клеточный цикл (сигнализация). Сколько нужно обрывов, чтобы остановить цикл?
Этот путь часто приводит к ошибкам и потере генетической информации.
NHEJ останавливает клеточный цикл, например, в G1, когда еще нет сестринских хроматид. А HR – позже, в S-периоде?
Кто определяет, что сестринских хроматид нет и восстанавливаться нужно по NHEJ-пути?
2. Восстановление повреждений ДНК в S и G2 периодах
Ниже по тексту белки, выявившие повреждения ДНК называют иногда датчиками, иногда сенсорами. Промежуточные белки – иногда медиаторами, иногда эффекторами. Здесь нет полного единогласия. Одни авторы называют ATM сенсором, другие — датчиком. BRCA1 одни называют эффектором, другие — медиатором. Для более точной классификации необходимо уточнение функций этих молекул.
2.1. HR-механизм
HR происходит в поздней S фазе и G2 фазе, поскольку зависит от присутствия сестринских хроматид, обеспечивающих шаблон для репарации. Какой механизм? Ошибки в лидирующей цепи исправляются синхронно с отстающей или даже полностью разделившиеся две ДНК связанные когезинами могут восстанавливаться одна за счет другой?
Как и в предыдущем методе, ключевую роль играют белки ATM и NBS1. ATM и NBS1 действуют совместно как первичные сенсорные белки. АТМ является одним из основных белков, вовлеченных в сохранение генетической стабильности, контроль длины теломеры и в активацию контрольных точек клеточного цикла.
1. ATM и NBS1 действуют совместно как первичные сенсорные белки. NBS1 обнаруживает поврежденный участок ДНК и устанавливает на нем комплекс RMN (RAD50/MRE11/NBS1).
Главную функцию в накоплении комплекса RMN в месте двуцепочечного разрыва выполняет домен FHA/BRCT в молекуле NBS1. Этот домен необходим для правильного использования сестринских хроматид в качестве шаблона. Таким образом, NBS1 может регулировать и сцепление сестринских хроматид, и этап промежуточной диссоциации в течение HR реакции.
2. Комплекс RMN необходим для привлечения АТМ в место двуцепочечного разрыва. АТМ активируется.
3. ATM (протеинкиназа) фосфорилирует многие факторы, вовлеченные в HR путь.
4. Благодаря АТМ? медиаторы, такие как BRCA1, MDC1, 53BP1, приобретают посттрансляционные модификации.
5. Эти модифицированные медиаторные белки усиливают сигнал от поврежденной ДНК и передают его на эффекторы, такие как Artemis, RAD51, Chk2, p53.
Как видно, комплекс RMN может принимать участие в двух путях восстановления разрывов ДНК: NHEJ и HR. В большей степени RMN способствует гомологичной (HR) репарации, нежели пути негомологичного сращивания концов.
2.2. Rad1-RFC1-механизм
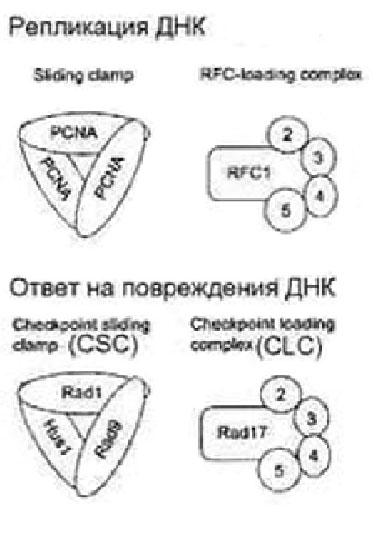
Механизм основан на замене классических элементов репликации двойниками, способными работать в аварийных условиях. А именно:
— аварийный комплекс Rad1-Rad9-Hus1 вместо классического PCNA-PCNA-PCNA;
— аварийный комплекс Rad17-(RFC2-RFC3-RFC4-RFC5) вместо
классического RFC1-(RFC2-RFC3-RFC4-RFC5). В аварийном комплексе RFC1 заменен на Rad17, остальные элементы (RFC2-RFC5) остались без изменения.
В представленном списке фигурируют консервативные белки Rad1, Rad9, Hus1 и Rad17. Это сенсоры, чувствительные к повреждениям ДНК.
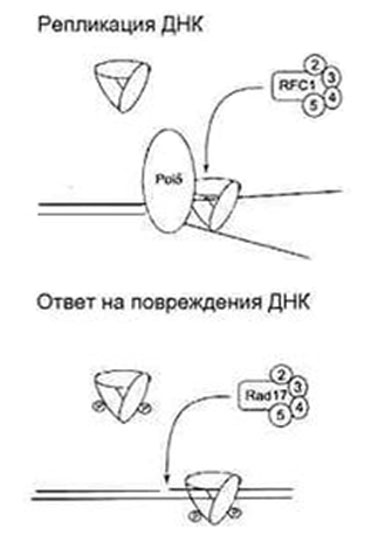
1. В исходном состоянии с репликационной вилкой связывается комплекс RFC1-5.
2. RFC1-5 устанавливает кольцо из 3 молекул PCNA на ДНК.
PCNA при этом может двигаться по ДНК подобно карабину, скользящему по веревке.
3. С PCNA связывается ДНК-полимераза δ (дельта).
4. Некоторые субъединицы RFC (какие?) в состоянии сигнализировать о повреждениях ДНК, т.е. участвуют в чекпойнте репликации ДНК.
Т.е. RFC1-5 не покидает место событий?
Единственный разрыв ДНК остановит митоз, или кто-то считает количество разрывов?
5. У человека при возникновении повреждений ДНК комплекс Rad17-RFC2-5 погружает на ДНК комплекс белков Rad1-Rad9-Hus1, аналогично тому, как RFC1-5 погружал PCNA на ДНК. При этом Rad9 фосфорилируется.
Rad17 находит разрыв ДНК и устанавливает здесь кольцевой комплекс Rad1-Rad9-Hus1. Это происходит хоть где на ДНК или только вблизи репликационной вилки? Старый PCNA-комплекс при этом удаляется?
Комплексы Rad17 присутствуют всегда или собираются при наличии повреждений?
6. Rad9 человека обладает 3′-5′ экзонуклеазной активностью, известной у ДНК-полимераз, способных к исправлению ошибок репликации.
Rad9 сам исправляет ошибки, ему не нужна ДНК-полимераза?
Сенсоры (Rad1, Rad9, Hus1 и Rad17) активируют следующий класс устройств – датчики. Датчиками в этом методе называются растворимые белки разносящие информацию о повреждении ДНК.
Основные известные датчики — ATM и ATR. ATM и ATR являются протеинкиназами (фосфорилируют).
ATM – реагирует на повреждения ДНК.
ATR – не реагирует на повреждения ДНК. Он фосфорилирует свои эффекторы p53 и Chk1 только при действии ионизирующего излучения (в случае p53) или ультрафиолета (Chk1).
3. Эффекторы реализуют сигнал, поступивший от ATM и ATR
Общая схема реагирования на повреждения ДНК.
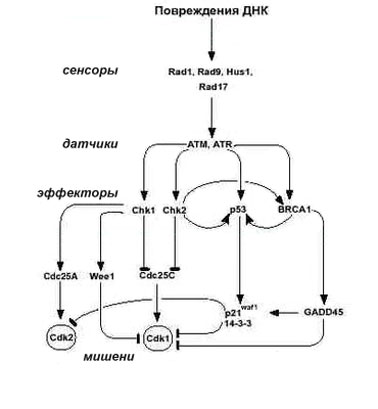
В настоящее время известно не менее четырех эффекторов и соответствующее количество механизмов остановки клеточного цикла:
— путь через Chk1 (Rad1-ATM-Chk1-cdc25C);
— Chk2;
— p53;
— BRCA1;
— остановка цикла неизвестными эффекторами.
Рассмотрим их все.
В качестве мишеней, в основном, выступают G1 и G2-триггеры клеточного цикла.
3.1. Эффектор Chk1
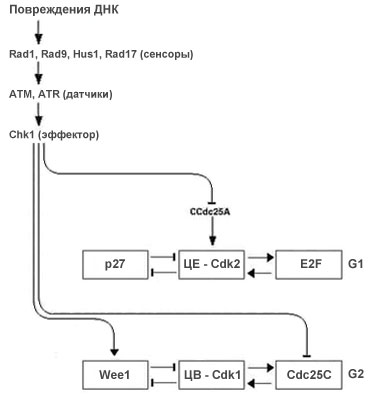
При ДНК-повреждающих воздействиях Chk1 фосфорилируется датчиками ATR и, возможно, ATM. Предполагается, что в фосфорилированной форме Chk1 легче связывается со своими мишенями.
Три основных механизма (рисунок):
1) Активация Wee1
1. При успешном движении по клеточному циклу комплекс Циклин В – Cdk1 (MPF) фосфорилирует и тем самым отправляет всю Wee1 на деградацию по убиквитиновому пути. G2-триггер — в положении «1».
2. При возникновении повреждений ДНК протеолиз Wee1 блокируется. Chk1-киназа фосфорилирует Wee1. Возможно, это приводит к индукции одного из белков 14-3-3, а Wee1 стабилизируется при связывании c 14-3-3.
3. Далее следует лавинообразный процесс: концентрация Wee1 повышается; киназа Wee1 фосфорилирует Cdk1 по Tyr-15, в результате чего Cdk1 инактивируется; концентрация активной Cdk1 уменьшается и она еще меньше сдерживает Wee1 (на рисунке: тупые стрелки ослабляют мишень, острые — усиливают). Концентрация Wee1 повышается до тех пор, пока G2-триггер не переключится в положение «0».
4. Положение «0» означает, что концентрация MPF поддерживается триггером на близком к нулю уровне и вход в митоз невозможен, остановка в G2.
2) Инактивация Cdc25C
1. При ДНК-повреждающих воздействиях киназа Chk1 фосфорилирует Cdc25C по Ser-216.
2. С фосфорилированной Cdc25C способны взаимодействовать белки 14-3-3epsylon и 14-3-3dzeta. Они связывают Cdc25C и выводят ее из ядра в цитоплазму.
3. Если фосфорилирование по Ser-216 носит массовый или продолжительный характер — правое плечо G2-триггера перестает работать, триггер переключается в положение «0», следует остановка в G2.
3) Ингибирование комплекса циклин E-Сdk2
1. В обычном состоянии фосфатаза Cdc25A активирует Cdk2, дефосфорилируя его по Tyr-15.
2. При ДНК-повреждающих воздействиях Chk1 фосфорилирует Cdc25A, в результате чего последняя быстро распадается.
3. Отсутствие Cdc25A приводит к отсутствию активных Cdk2. Комплексов Циклин Е — Cdk2 также нет.
4. Другими словами, если активность Chk1 приобрела массовый характер, то: концентрация Циклин Е — Cdk2 снижается до точки срабатывания тригера, G1-триггер переключается в положение «0», запоминает и поддерживает это положение с помощью р27 и Е2F. Следует остановка в G1.
Взаимодействие Сhk1 с другими эффекторами
Имеются данные, что Сhk1 фосфорилирует p53. В свою очередь, p53 при участии p21 и pRb способен действовать как ингибитор Chk1. Возможно, эффекторы Chk1 и p53 действуют взаимоисключающе.
3.2. Эффектор Chk2
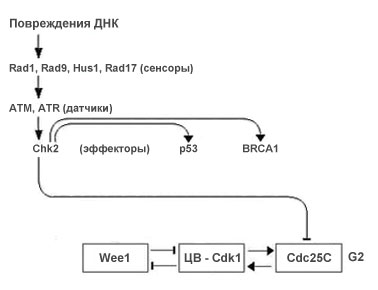
При возникновении повреждений ДНК датчики ATM и ATR фосфорилируют киназу Chk2, в результате чего происходит ее активация. Для Chk2 описан один механизм работы:
1) Инактивация Cdc25C
1. При возникновении повреждений ДНК киназа Chk2 (как и рассмотренная ранее Chk1) фосфорилирует Cdc25C по Ser-216.
2. С фосфорилированной Cdc25C способны взаимодействовать белки 14-3-3epsylon и 14-3-3dzeta. Они связывают Cdc25C и выводят ее из ядра в цитоплазму.
3. Если фосфорилирование по Ser-216 носит массовый или продолжительный характер — правое плечо G2-триггера перестает работать, триггер переключается в положение «0», следует остановка в G2.
Взаимодействие Сhk2 с другими эффекторами
Активированная Chk2 положительно влияет на эффектор р53. В обычных («нестрессовых») условиях практически весь p53 инактивируется белком Mdm2. Chk2 фосфорилирует p53 по Ser-15, защищая его от атаки Mdm2.
Кроме этого, активированная Chk2 фосфорилирует BRCA1. При этом BRCA1 также активируется.
3.3. Эффектор p53
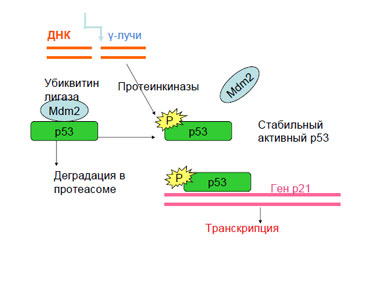
p53 координирует все основные процессы поддержания стабильности генома. Он является фактором транскрипции, непосредственно связывается с ДНК в области промоторов многих генов. В этом качестве он регулирует экспрессию более десяти белков, ответственных за активацию различных супрессорных систем.
При возникновении повреждений ДНК p53 трансактивирует не только белки-регуляторы клеточного цикла: активируются также комплексы репарационных белков, а если повреждения оказываются достаточно сильными, запускаются механизмы p53-зависимого апоптоза.
Активация р53:
1. В обычных («нестрессовых») условиях практически весь p53 инактивируется белком Mdm2. Этот белок является p53-специфической убиквитин-лигазой и, кроме того, при связывании с p53 он экранирует его N-концевой трансактивационный домен. В результате, несмотря на то, что ген p53 постоянно транскрибируется и транслируется, сам белок быстро подвергается убиквитин-зависимой деградации, и при этом даже не успевший распасться p53 не проявляет активности.
2. При возникновении повреждений ДНК белки семейства PI3K (ATM, DNA-PK и в меньшей степени ATR) фосфорилируют p53 по Ser-15.
Такая же активность показана и для киназ Chk1 и Chk2, которые, кроме этого, фосфорилируют р53 по ряду других аминокислотных остатков — Ser20, Ser33 и Ser37. В результате конформация N-концевого участка р53 меняется таким образом, что он теряет способность связываться с Mdm2. Таким образом, p53 стабилизируется в ядре и приобретает способность связывать базовые транскрипционные факторы.
3. Однако после описанных изменений в N-концевой области транскрипционная активность p53 все еще остается невысокой. Для усиления транскрипционной активности необходима модификация C-концевого (ДНК-связывающего) участка p53. Эти изменения «запускаются» дефосфорилированием Ser-376, которое также происходит при возникновении повреждений ДНК.
4. После того, как Ser-376 становится дефосфорилированным, с C-концевой областью p53 связываются белки семейства 14-3-3. В результате p53 приобретает конформацию, в которой его C-концевые лизины могут быть ацетилированы различными комплексами (p300/CBP, PCAF). Ацетилирование лизинов в значительной мере увеличивает сродство p53 к ДНК, его транскрипционная активность повышается, и происходит индукция экспрессии различных мишеней.
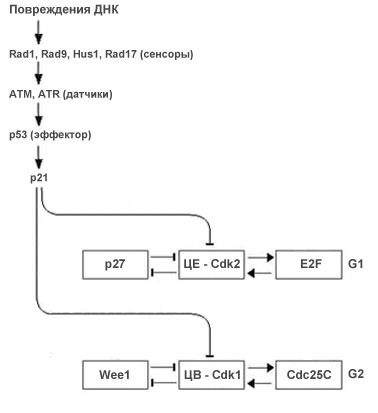
Мишени р53:
1) р53 обеспечивает экспрессию р21
При возникновении повреждений ДНК p53 стабилизируется и активирует свою основную транскрипционную мишень — белок p21.
p21 способен вызывать остановку клеточного цикла на стадиях как G1 так и G2. p21 влияет на многие компоненты клеточного цикла:
***
Прежде чем рассматривать метод остановки в G2, напомним все известные способы регулирования активности Cdk:
— циклинами (их появлением и разрушением убиквитин-зависимым протеолизом) «грубая регуляция»;
— фосфорилированием Cdk по Thr161 (Tyr-161?) — (T-сайт) при помощи CAK (Cdk активирующей киназы);
— фосфорилированием/дефосфорилированием Cdk по Tyr15 (Y-сайт) — фосфорилирование киназой Wee1, дефосфорилирование фосфатазой cdc25 – «тонкая регуляция»;
— Cdk-ингибирующими белками CKI – связываются с комплексом циклин-Cdk, нарушая активный сайт – «быстрое выключение комплекса циклин-Cdk».
Сdc25C/Wee1-независимая инактивация Cdk1.
p21 блокирует фосфорилирование Cdk1 по Tyr-161, остановка в G2.
Инактивация комплекса циклин А-Cdk2 (на рисунке не показано).
Это еще один метод остановки в G2. p21 способен ингибировать активность комплекса — циклин A-Cdk2. Активность комплекса циклин A-Cdk2 важна для перехода в митоз, ингибирование комплекса может играть роль в остановке клеточного цикла в G2 в ответ на повреждения ДНК.
Ингибирование комплекса циклин E-Сdk2.
p21 является сильнейшим ингибитором комплексов циклин-Cdk2. Этот механизм считается основным путем остановки клеточного цикла в G1 при повреждении ДНК.
Инактивация ДНК-полимеразы δ (дельта, на рисунке не показано).
1. ДНК-полимераза δ закреплена на кольцевом комплексе из трех молекул PCNA. p21 может взаимодействовать с C-концевым доменом PCNA. Считается, что в комплексе с p21 PCNA не способен увеличивать процессивность ДНК-полимеразы δ (репликация ядерной ДНК), при этом репарирующая активность полимеразы не уменьшается.
2. Белок GADD45, вероятно, также способен связываться с PCNA, увеличивая скорость репарации и уменьшая процессивность ДНК-полимеразы δ.
2) р53 обеспечивает экспрессию белка 14-3-3sigma
1. p53 активирует экспрессию 14-3-3sigma — белка-инактиватора Cdk1.
2. 14-3-3sigma связывает Cdk1 и выводит ее из ядра.
3. В цитоплазме Cdk1 также поддерживается в неактивном состоянии: Wee1-подобная киназа Myt1 фосфорилирует ее по Tyr-14 и Tyr-15. Это приводит к остановке в G2.
3) р53 обеспечивает экспрессию белка GADD45
1. Считается, что GADD45 также является транскрипционной мишенью для p53 (почему его нет на рисунке?).
2. Белок GADD45 вызывает остановку клеток в G1 и G2, прежде всего, за счет прямого ингибирования Cdk1 и активации p21 (см. ниже эффектор BRCA1).
Прочие механизмы остановки:
1) Инактивация E2F-DP (на рисунке не показано)
1. р53 способен напрямую связываться с гетеродимерным комплексом E2F-DP и блокировать E2F-DP-зависимую транскрипцию. Кроме этого, р53 репрессирует транскрипцию генов DP1 и, в меньшей мере, E2F1.
2. При значительных объемах повреждений это отключает правое плечо G1-триггера и приводит к остановке в G1.
2) p53-зависимая инактивация Cdk4/6
Комплекс CAK активирует циклин D-Сdk4/6-Cip/Kip при попадании его в ядро.
р53 в некоторых клетках связывается с циклином Н и Mat1 и блокирует работу CAK.
3) Снижение скорости транскрипции
К другим механизмам можно отнести способность p53 значительно снижать скорость транскрипции генов важнейших «двигателей» поздних стадий клеточного цикла — CDK1, СDC25C и циклина B.
3.4. Эффектор — BRCA1
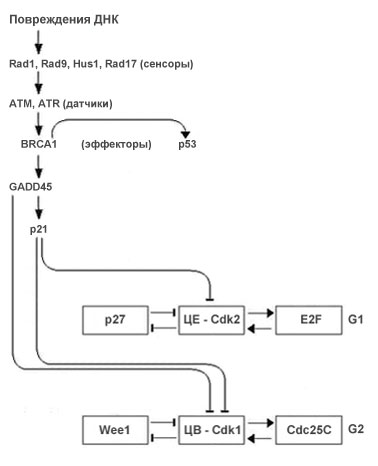
Гиперэкспрессия BRCA1 останавливает клетки как в G1, так и в G2-фазе клеточного цикла.
BRCA1 не связывается непосредственно с ДНК. Основные его мишени — транскрипционные факторы отдельных генов.
1. BRCA1 входит в состав РНК-полимеразы II. Это чтение генов, не репликация. Видимо, контролирует повреждения постоянно, а не только во время деления. Активен только в составе РНК-полимеразы?
2. При возникновении повреждений BRCA1 активируется под действием киназ ATM, ATR и эффектора Сhk2.
3. Активированный BRCA1 активирует белок ZBRK1. ZBRK1 — это транскрипционный фактор.
4. ZBRK1 каким-то образом организует транскрипцию GADD45.
ZBRK1 взаимодействует с регуляторной областью гена GADD45. Однако вопреки ожиданиям, ZBRK1 оказался не активатором, а, наоборот, репрессором GADD45. Причем его репрессорная функция проявляется только в присутствии BRCA1.
Сообщается о проводимом скрининге ДНК-библиотек. В результате установлено, что, помимо GADD45, еще как минимум десять генов содержат 15-нуклеотидную последовательность, узнаваемую ZBRK1. Каким образом происходит ZBRK1-зависимая регуляция транскрипции этих генов (и происходит ли она вообще)?
3.5. Остановка цикла неизвестными эффекторами
1) Ингибирование комплекса циклин D-Cdk4/6 (остановка в G1).
При повреждениях ДНК происходит быстрый протеолиз циклина D, в результате чего комплекс циклин D-Сdk4/6 разрушается.
Кто здесь сенсор, кто отслеживает наличие повреждения на ДНК?
2) Запрет транспорта Сdc25B в ядро (остановка в G2).
В регуляции G2-чекпойнта принимает участие еще одна фосфатаза — Cdc25B. Для начала митоза необходим транспорт Cdc25B из цитоплазмы в ядро, и этот процесс зависим от циклина B.
При возникновении повреждений ДНК Сdc25B секвестрируется в цитоплазме каким-то фактором, в результате чего клетки останавливаются в G2.
Кто здесь сенсор, кто отслеживает наличие повреждения на ДНК?
Список литературы и интернет-сайтов:
1. http://nature.web.ru:8002/db/msg.html?mid=1163838&uri=4.html (М.В. Спиваков, курсовая работа студента 4 курса кафедры вирусологии Биологического факультета МГУ «Онкогены и опухолевые супрессоры в регуляции G1- и G2-чекпойнтов клеточного цикла, контролирующих повреждения ДНК», Москва, 2001)